


Содержание статьи
Наука
18.10.2026
18.10.2026
3
мин
Химики из Университета Питтсбурга предложили показатель NNED, который помогает оценить, стоит ли использовать плотность электронов из теории функционала плотности (DFT) вместо стандартной плотности Хартри—Фока (HF) в расчётах связанных кластеров. На димере хрома Cr₂ такой подход позволил лучше воспроизвести потенциальную энергетическую поверхность. Статья вышла 11 сентября 2026 года в журнале Nature Communications.
Что сравнивает NNED
Метод связанных кластеров CCSD(T) подробно учитывает взаимодействия электронов, но его результат зависит от исходного описания системы. Обычно расчёт начинают с плотности HF. В молекулах с сильной электронной корреляцией, где электроны трудно описать как движущиеся независимо друг от друга, такой выбор может дать ошибочный результат. Плотность Кона—Шэма из DFT иногда служит лучшей отправной точкой, но это зависит от молекулы и выбранного функционала.
Авторы вычли матрицу плотности HF из матрицы плотности DFT и разложили разницу на естественные орбитали. Так они получили нормированный показатель NNED, который можно вычислить на уровне среднего поля, до затратного расчёта CCSD(T). Большое различие плотностей подсказывает проверить альтернативный вариант. По выводу исследователей, эффект связан с тем, как плотность отражается в матрице Фока, а не с внешним видом отдельных орбиталей.
Представим две карты, на которых показано, где в молекуле сосредоточены электроны. NNED сводит различие между картами к одному числу. Если оно заметно, исследователь может проверить, даст ли расчёт CCSD(T) с плотностью DFT лучший результат. Само различие не доказывает, что расчёт станет точнее.
На Cr₂ расчёты CCSD(T) с плотностями PBE и PW91 качественно воспроизвели форму потенциальной энергетической поверхности, а вариант с HF-плотностью дал неверную форму. Для связей металл–металл средняя абсолютная ошибка составила около 0,11–0,14 эВ с плотностями PBE и PW91 и 0,95 эВ с HF-плотностью.
Это не универсальное правило. Для молекулы CH₂ авторы не обнаружили улучшения при использовании плотности Кона—Шэма. Работа проверяла димеры и другие молекулярные системы, поэтому её результаты нельзя автоматически переносить на любые вещества или материалы. Более точные расчёты могут помочь подготовить данные для обучения моделей машинного обучения, но сами модели в исследовании не проверяли.
Подробнее о методе и результатах можно прочитать в статье в Nature Communications. Для авторов, готовящих публикации по результатам исследований, доступна услуга подготовки научных статей.
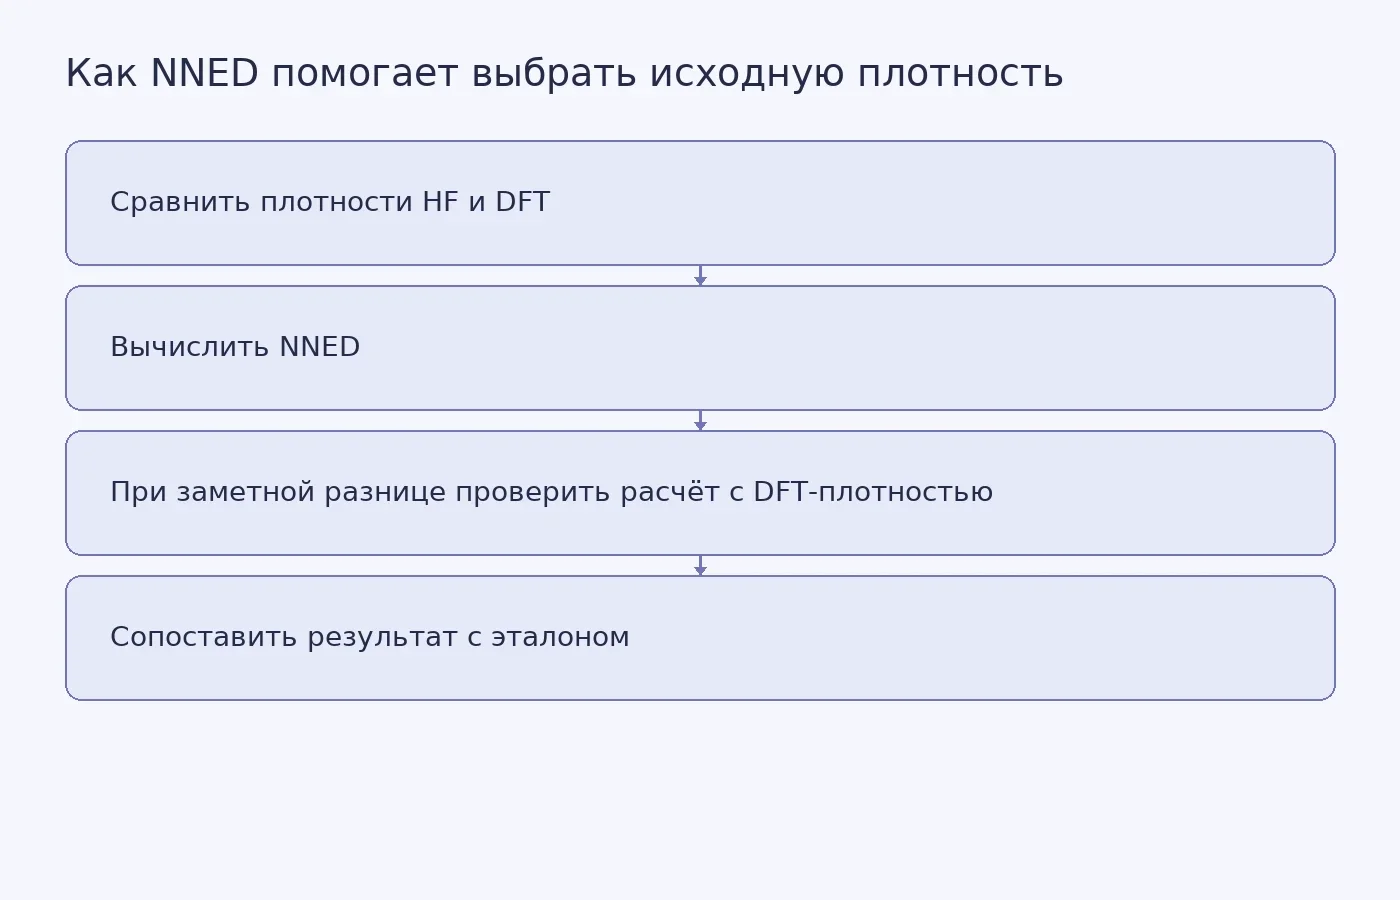
Фото: Madison Inouye / Pexels
Похожие статьи
 Наука
4
мин
04.10.2026
Таяние вечной мерзлоты связали с ростом содержания металлов в реках Аляски
Исследователи Калифорнийского университета в Дэвисе связали потепление и оттаивание вечной мерзлоты с ростом содержания металлов в шести водосборах хребта Брукс на северо-западе Аляски. Воду собирали летом 2022–2024 годов, а результаты опубликовали в журнале AGU Advances. На одном участке реки Салмо
 Наука
2
мин
10.10.2026
Как соотношение металлов меняет свойства пористого каркаса
Химики из университетов Бирмингема, Ноттингема и Лимерика создали материалы, в кристаллическую структуру которых можно включить до 16 разных металлов. В каркасе UoB-116 изменение соотношения диспрозия и лантана меняло его магнитный отклик, поглощение света и измеренную площадь поверхности. Об этом У
 Наука
3
мин
07.10.2026
Палладий помог фосфиту присоединить фосфат к молекулам без фермента
Биологи из Института молекулярной эволюции Университета Генриха Гейне в Дюссельдорфе проверили, могут ли фосфит и палладий участвовать в реакциях, которые обычно проводят ферменты. В лабораторных опытах палладий помог фосфиту присоединить фосфат к аденозинмонофосфату (AMP), превратив его в аденозинд
 Наука
2
мин
06.10.2026
ScopeBO помогает химикам выбирать более разнообразные реакции для испытаний
6 октября 2026 года Chemistry World сообщил об алгоритме ScopeBO, который помогает химикам выбирать вещества для проверки химической реакции. Исследователи Sven Roediger, M. S. Sigman и Abigail G. Doyle объединили машинное обучение с количественной оценкой охвата реакции. На нескольких наборах реакц
 Наука
4
мин
04.10.2026
Одна химическая группа помогает РНК собираться в капли и гелеподобные сети
Исследователи из Университета Буффало и Принстонского университета объяснили, почему РНК легче, чем одноцепочечная ДНК, образует капли без мембраны, а внутри них может собираться в гелеподобные сети. Эксперименты и моделирование указали на 2′-гидроксильную группу, или 2′-OH. Она входит в сахарный ос
 Наука
2
мин
14.10.2026
Химики заменили углерод на азот в десятках сложных молекул
Команда химиков под руководством Марка Левина из Чикагского университета испытала способ заменять атом углерода на азот в кольцевых молекулах. Реакцию провели на десятках соединений из нескольких семейств, встречающихся в лекарствах. Среди них были препарат от нарушений сердечного ритма дронедарон,
Последние новости и статьи
 Вопросы студентов
8
мин
19.10.2026
Как сделать автоматическое содержание в Word: оформление и проверка
После одной правки заголовок «Методы исследования» может переместиться на другую страницу. Если содержание набрано вручную, номер придется искать и менять самостоятельно. Автоматическое содержание Word собирает из заголовков документа и обновляет после изменений.Инструкция опирается на официальную с
 Рефераты
11
мин
19.10.2026
Реферат-обзор: как сопоставить источники и построить тематический синтез
Пять статей на одну тему еще не образуют обзор. Если сначала пересказать статью А, потом статью Б и закончить статьей В, связи между ними читателю придется искать самому. В реферате-обзоре эти связи нужно показать: какие выводы совпадают, где авторы расходятся и при каких условиях их результаты прим
 Полезные материалы
4
мин
19.10.2026
Как стабилизировать плечи LIGO без зелёного луча на зеркалах
Зелёный свет длиной волны 532 нанометра помогает системе LIGO настраивать оптические резонаторы. Но покрытие зеркал из AlGaAs/GaAs, которое рассматривают для будущих модернизаций детекторов, слишком сильно поглощает этот свет. Исследователи предложили сохранить управление резонатором, изменив связь
 Наука
2
мин
18.10.2026
Спутниковый анализ нашёл под пологом Амазонии на 40% больше пожаров
Предварительный анализ наблюдений спутникового прибора VIIRS выявил в окрестностях бразильского города Сантарен примерно на 40% больше пожаров, чем показывают оперативные подсчёты системы NASA FIRMS. Об этом 17 октября 2026 года сообщил NASA Earth Observatory в материале, который перепечатал Science
 Наука
2
мин
18.10.2026
Одноатомные ступени направили вихри в сверхпроводнике в тысячу раз легче вдоль, чем поперёк
Исследователи из японского Национального института материаловедения обнаружили, что атомные ступени на поверхности тонкого сверхпроводника направляют движение квантовых вихрей. При промежуточных магнитных полях вихри двигались вдоль ступеней более чем в тысячу раз легче, чем поперёк. Результаты иссл
 Наука
2
мин
18.10.2026
Генетические метки указали на перенос саркомы между близнецами до рождения
Опухоли у двух сестёр-близнецов возникли из одной саркомы: рак развился у одной девочки, а затем его клетки пересекли плаценту. К такому выводу пришли авторы исследования, опубликованного 6 октября 2026 года в журнале Nature Communications. По их реконструкции, перенос произошёл один раз. Генетическ