


Содержание статьи
Наука
07.11.2026
07.11.2026
3
мин
Международная группа под руководством учёных Карла Ландштайнерского университета медицинских наук в Кремсе выяснила, как иммунные клетки при некоторых опухолях одновременно сохраняют способность атаковать и получают сигнал, ослабляющий эту атаку. В исследовании, опубликованном 3 ноября 2026 года в журнале Leukemia, изучали миелопролиферативные новообразования с мутацией CALR. У пациентов с этой мутацией естественные киллеры, или NK-клетки, по-прежнему выделяли гранулы с веществами, способными уничтожать клетки. Но на их поверхности чаще встречался тормозящий рецептор TIGIT.
На CD34-положительных клетках, среди которых есть клетки злокачественного клона, исследователи обнаружили больше белка CD112. При контакте CD112 связывается с TIGIT и ослабляет работу NK-клетки. В лабораторных опытах антитело, блокирующее TIGIT, усиливало уничтожение патологических клеток. А в трансплантационной модели заболевания у мышей лечение сопровождалось тенденцией к снижению повышенного числа тромбоцитов.
Как мутация создаёт двойной сигнал
Исследователи изучили образцы 20 взрослых пациентов с миелопролиферативными новообразованиями, в том числе с мутациями CALR и JAK2, а также образцы здоровых доноров. Они использовали проточную цитометрию, анализ РНК выделенных NK-клеток, исследовали белки плазмы и провели опыты с клеточными линиями. Кроме того, команда изучила мышиную модель заболевания с мутантным CALR.
У мышей мутация не мешала NK-клеткам созревать и размножаться, а их способность выделять цитотоксические гранулы была повышена. У пациентов с мутацией CALR эта способность тоже сохранялась и, по результатам исследования, была выше, чем у пациентов с мутацией JAK2. Вместе с тем NK-клетки у носителей CALR чаще вырабатывали TIGIT. В их плазме нашли повышенные уровни иммуномодулирующих белков семейства S100 и интерлейкина-18. В лабораторных опытах растворимые вещества, выделенные из клеток с мутантным CALR, повышали уровень TIGIT на NK-клетках.
Авторы предполагают, что воспалительная среда поддерживает активность NK-клеток, но одновременно усиливает тормозящий сигнал. Однако роль интерлейкина-18, белков S100 и предполагаемого сигнального пути MyD88/IRAK/NF-κB пока не подтверждена как единая причинная цепочка.
Условно это можно представить так: NK-клетка подходит к клетке-мишени и готова выпустить цитотоксические гранулы. Если на поверхности мишени много CD112, контакт может включить TIGIT, словно сигнал ограничителя. Блокада TIGIT убирает этот тормоз, но не доказывает, что такой подход вылечит людей.
Работа остаётся доклинической. В проверочном анализе повышения TIGIT участвовали по три пациента с CALR- и JAK2-мутациями, а мышиная модель не заменяет клиническое испытание. Для подтверждения результата нужны более крупные группы пациентов и дополнительные эксперименты. Подготовить обзор таких данных или оформить результаты для публикации можно в разделе услуг по научным статьям.
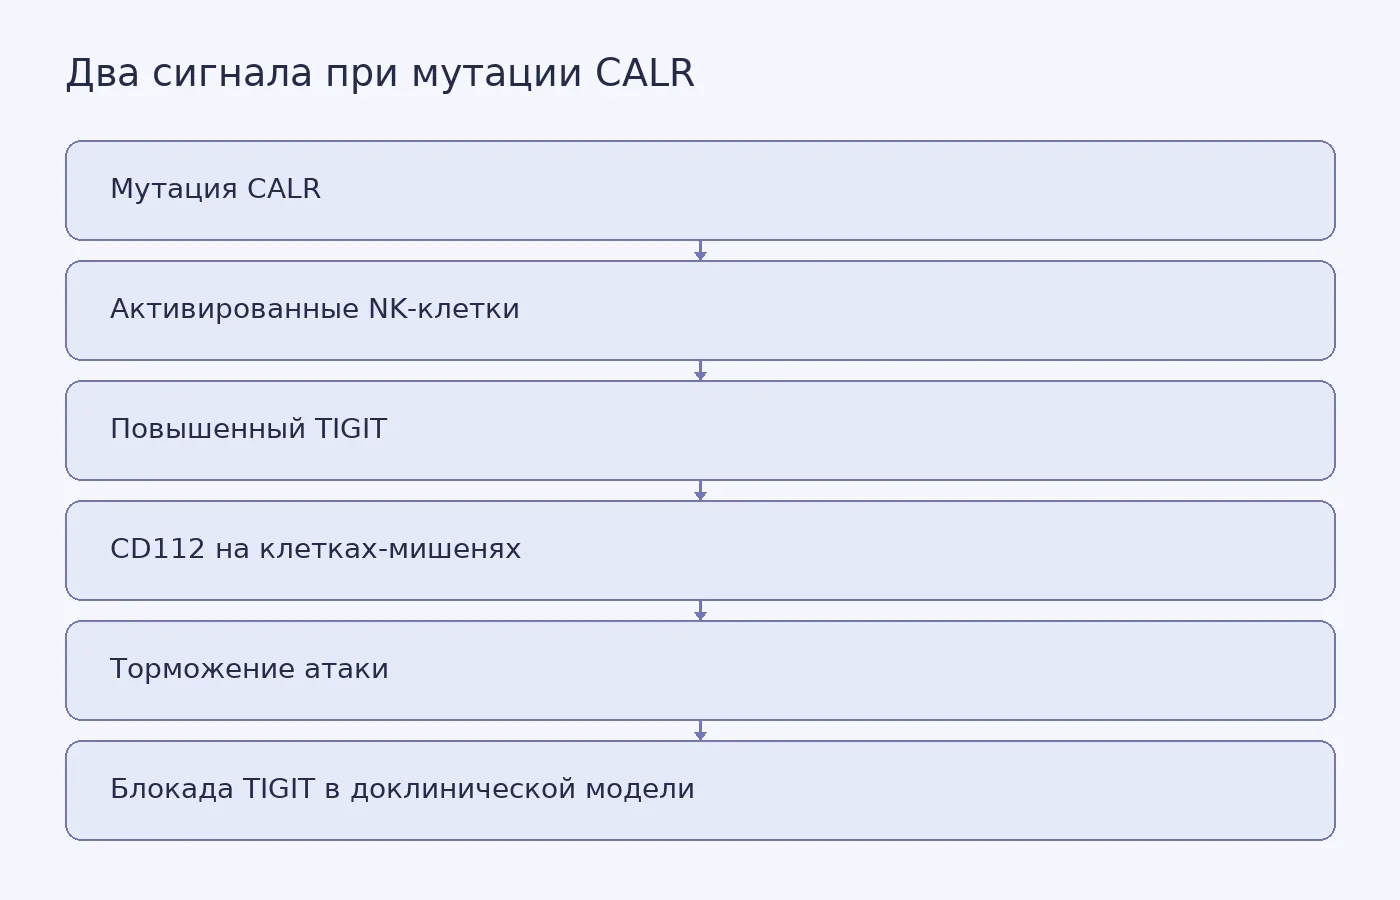
Фото: cottonbro studio / Pexels
Похожие статьи
 Наука
2
мин
15.10.2026
E. coli распознаёт химические сигналы бифидобактерий
Исследователи из Университета Хосэй в Японии обнаружили, что кишечная бактерия Escherichia coli реагирует на вещества, которые выделяют бифидобактерии. В лабораторных культурах один из сигналов включал у E. coli систему Uhp, чувствительную к глюкозо-6-фосфату. Результаты опубликовали 25 августа 2026
 Наука
3
мин
10.10.2026
JWST разделил сигналы облаков и глубинных газов у коричневого карлика
Команда астрономов под руководством Бриттани Майлз из Университета Аризоны изучила, как меняется спектр холодного коричневого карлика WISE 0855. Телескоп James Webb наблюдал объект 2 декабря 2023 года в течение 11 часов: прибор NIRSpec получал новый спектр каждые 15 минут в диапазоне 2,87–5,27 мкм.
 Наука
4
мин
01.11.2026
В реликтовом излучении нашли сигнал движения газа в скоплениях галактик
Астрономы Колумбийского университета сообщили о сигнале движения газа внутри скоплений галактик. В статье, опубликованной 13 октября 2026 года в Physical Review Letters, они объединили данные микроволнового обзора Planck и красные смещения галактик из Sloan Digital Sky Survey. В реликтовом излучении
 Наука
3
мин
29.10.2026
Блокировка липидного сигнала ограничила распространение глиобластомы в опытах
Исследователи VIB-KU Leuven в Бельгии сообщили 27 октября 2026 года, что блокировка сигнала между микроглией и клетками глиобластомы ограничила распространение опухоли в доклинических опытах. Результаты опубликованы в журнале Cancer Cell. В экспериментах на мышах и клеточных линиях, полученных от па
 Наука
5
мин
05.11.2026
Одна мутация тянет за собой целую сеть: у аутизма нашли транскриптомную «сходимость» и ген ZFX
Исследователи из Бостонской детской больницы по очереди выключали 20 генов, связанных с аутизмом, в человеческих нейральных клетках-предшественниках. Почти каждый раз результат повторялся: вслед за одним подавленным геном замолкали десятки других. Статья об этом вышла 4 ноября 2026 года в журнале Na
 Наука
3
мин
23.10.2026
Как клетки хронического лимфолейкоза обходят блокировку сигнала выживания
Исследователи из Великобритании предложили объяснение, почему часть клеток хронического лимфолейкоза может сохраняться во время лечения ингибиторами тирозинкиназы Брутона (BTK). Если препарат перекрывает основной сигнал выживания через B-клеточный рецептор (BCR), некоторые клетки, судя по результата
Последние новости и статьи
 Наука
2
мин
08.11.2026
Иридиевый катализатор активировал химиопрепарат рядом с опухолевыми клетками
Команда химика Томаса Уорда из Университета Базеля 3 ноября описала подход, который позволяет высвобождать противораковый препарат рядом с опухолевыми клетками. Иридиевый катализатор соединили с ингибитором белка hCA IX. Он работает как молекулярный адрес: помогает катализатору связываться с клеткам
 Наука
3
мин
08.11.2026
Модели связали Великий разрыв с подъёмом и погружением древних континентов
Сантос Дхунгана и Николас Фламан из Университета Вуллонгонга предложили объяснение Великого разрыва, одной из крупнейших лакун в геологической летописи Земли. Их исследование опубликовано 4 ноября 2026 года в журнале Nature.В некоторых районах осадочные породы кембрийского периода, возрастом около 5
 Студенческая жизнь
3
мин
08.11.2026
Во Франции 7 ноября на протестах задержали не менее 360 человек
Во Франции 7 ноября на протестах задержали не менее 360 человек, сообщило Министерство внутренних дел страны. По данным ведомства, в акциях участвовали 146 тыс. человек, включая 46 тыс. в Париже. Молодёжное межпрофсоюзное объединение оценило число участников демонстраций в 250 тыс., из них 75 тыс. в
 Диссертации по темам
23
мин
08.11.2026
Монографии по теории государства и права: маршрут чтения
Монографии по теории государства и права полезнее выбирать под исследовательский вопрос: что считать государством, как различать его типы, как соотносятся правовое устройство, социальная практика и цели публичной власти. Ниже — карта чтения по этим направлениям, сравнение конкретных прочитанных фраг
 Вопросы студентов
34
мин
08.11.2026
Монографии о праве собственности: как выбрать литературу для теории и защиты недвижимости
Монографии о праве собственности нужны для разных задач: объяснить содержание права, отделить его от владения, исследовать оборот вещей или сравнить способы защиты недвижимости. Перед подготовкой собственной научной рукописи полезно определить этот выбор: цена на монографию обсуждается применительно
 Помощь по написанию
32
мин
08.11.2026
Монография Евгении Червец о личных фондах: как читать аргумент об обособлении имущества
Монография Евгении Червец «Личные фонды на стыке права и экономики: механизмы управления частным капиталом» помогает поставить исследовательский вопрос: какую задачу решает обособление имущества и как соотносятся интересы собственника, управляющего и кредиторов. Если вы собираете материал для своей