


Содержание статьи
Наука
11.10.2026
11.10.2026
4
мин
Исследователи Йельской медицинской школы сообщили 9 октября 2026 года о результате экспериментов на мышах с моделью болезни Паркинсона: повышение выработки белка Kcnn1 было связано с отсутствием обнаруживаемых скоплений альфа-синуклеина и более долгой жизнью животных. Работа опубликована в журнале Proceedings of the National Academy of Sciences. Механизм эффекта и его применимость к людям пока не установлены.
Что показали эксперименты
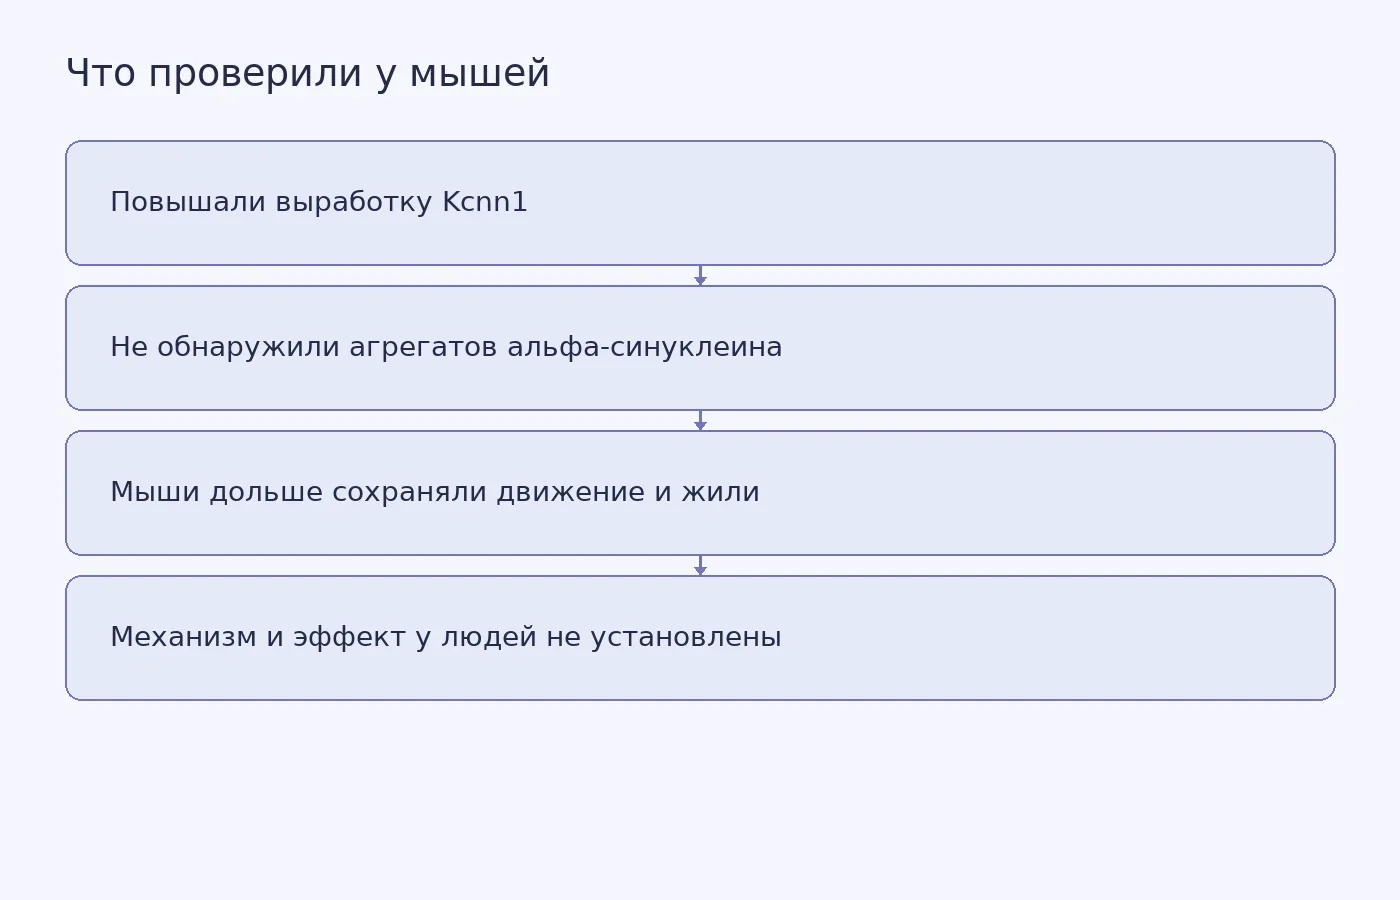
В первом опыте мышей, которые вырабатывали мутантный человеческий альфа-синуклеин, скрестили с животными, у которых сверхэкспрессия Kcnn1 была заложена генетически. Потомство сохраняло нормальное двигательное поведение как минимум до 12 месяцев. Позже у некоторых мышей отмечали только лёгкие нарушения движений задних конечностей, а жили животные примерно до 20 месяцев. Исследователи не обнаружили у них агрегации альфа-синуклеина даже в старшем возрасте.
Затем учёные включили сверхэкспрессию Kcnn1 у шестимесячных мышей в определённой области мозга, где обычно образуются скопления белка. Через два месяца там обнаружили повышенный уровень Kcnn1, но не нашли агрегации альфа-синуклеина. Это показывает, что эффект наблюдался не только у животных, у которых белок был повышен с рождения. Однако такой результат сам по себе не объясняет причину.
Kcnn1 входит в состав калиевого канала, который участвует в электрической активности клеток. Авторы не выяснили, как именно его избыток связан с отсутствием агрегатов. Рабочая гипотеза состоит в том, что изменение работы канала может повлиять на состояние нейрона или на клеточные процессы, отвечающие за образование и удаление белковых скоплений. Прямых доказательств этой цепочки пока нет.
Представим условно клетку как мастерскую. Если изменить работу одного из её регуляторов, белковые «обрезки» могут начать хуже слипаться или быстрее убираться. Но этот пример не показывает, какой именно процесс изменился у мышей. Эксперимент зафиксировал результат, а не его молекулярное объяснение.
Почему результат пока нельзя считать лечением
Предыдущая работа той же команды на мышиной модели бокового амиотрофического склероза помогла выбрать Kcnn1 среди 15 кандидатов. В том опыте сверхэкспрессия белка сопровождалась снижением агрегации другого белка в двигательных нейронах и предотвращала ранний паралич. Это стало основанием проверить Kcnn1 в модели болезни Паркинсона, но не доказывает общий механизм для разных заболеваний.
Исследования человеческих нейронов с мутацией A53T в гене альфа-синуклеина дают биологический контекст для таких проверок. В них агрегация белка сопровождалась нарушением энергетической работы митохондрий, окислительным стрессом и гибелью клеток. Та работа не изучала Kcnn1 и не показывает, что он влияет на эти процессы.
Чтобы проверить механизм, понадобятся эксперименты на человеческих нейронах, в том числе полученных из индуцированных плюрипотентных клеток пациентов. Учёным также нужно будет выяснить, что происходит при точном выключении или изменении KCNN1, как повышение его уровня влияет на электрическую активность клеток и безопасно ли оно при длительном воздействии. Снижения агрегатов недостаточно, чтобы судить о возможной терапии.
Результат относится к генетической модели мышей с мутантным человеческим альфа-синуклеином и не охватывает все формы болезни Паркинсона. Данные не устанавливают, что KCNN1 предотвращает заболевание у людей или готов к клиническому применению. Для научных текстов по теме доступна подготовка научных статей.
Похожие статьи
 Наука
4
мин
10.10.2026
Ингибитор BCAT1 сократил рубцевание сердца у мышей после инфаркта
Исследователи из университетов Нагои, Кюсю и Токусимы показали, как фермент BCAT1 поддерживает образование рубцовой ткани в сердце после инфаркта. В опытах на мышах его ингибитор ERG240 уменьшил отложение коллагена и помог сохранить сердечную функцию. Такой эффект наблюдали даже тогда, когда лечение
 Наука
2
мин
11.10.2026
У мышей обнаружили лимфатический отток из задней части глаза
Исследователи из Университета Британской Колумбии и Университета Торонто описали у мышей ранее неизвестный путь, по которому жидкость и продукты обмена из задней части глаза попадают в лимфатическую систему. О находке сообщили в июле 2026 года, а результаты опубликовали в журнале Translational Visio
 Наука
3
мин
07.10.2026
Камеры впервые сняли, как пещерные крокодилы охотятся на летучих мышей
Дистанционные камеры впервые для исследовательской группы сняли, как карликовые крокодилы ловят летучих мышей в пещерах Абанда на западе Габона. Съемку провели ученые и операторы сериала National Geographic «Africa: Earth's Wild Home». Об этом 1 октября 2026 года сообщил Live Science, накануне премь
 Наука
5
мин
09.10.2026
У двух третей пациентов с поздним психозом нашли накопление тау-белка
У 24 из 37 пациентов с психозом, начавшимся после 40 лет, позитронно-эмиссионная томография (ПЭТ) показала накопление тау-белка в мозге. У здоровых участников того же возраста такой результат встречался в семь раз реже: 7 из 47 человек. Амилоидный белок, второй маркер болезни Альцгеймера, обнаружили
 Наука
2
мин
09.10.2026
После черепно-мозговой травмы мозг мышей сильнее реагировал на социальный стресс без дополнительного подъёма кортизола
У самцов мышей черепно-мозговая травма изменила реакцию гипоталамуса на последующий острый социальный стресс. После стрессовых ситуаций, связанных с агрессией и социальным поражением, в этой области усиливался воспалительный ответ, который авторы связали с избегающим и тревожноподобным поведением. П
 Наука
3
мин
09.10.2026
Оливковое масло перед глюкозой снизило ранний скачок сахара у мышей
Новость об исследовании Kyoto University опубликована 8 октября 2026 года на MedicalXpress. У мышей оливковое масло, данное за 15 минут до глюкозы, уменьшало ранний подъём сахара в крови и замедляло опорожнение желудка. Работа вышла в журнале Diabetes, DOI: 10.2337/db26-0531. Соответствующим автором
Последние новости и статьи
 Наука
4
мин
12.10.2026
В геноме вируса контагиозного моллюска нашли фрагменты BC200
Исследователи из Capital Normal University в Китае и Техасского университета в Арлингтоне обнаружили в геноме вируса контагиозного моллюска два фрагмента гена BC200. Вирус поражает кожу, а BC200 особенно активен в нейронах. Однако находка не означает, что вирус получил функции мозга или стал опаснее
 Наука
3
мин
12.10.2026
Почему над марсианским вулканом каждый день появляется гигантское облако
Модель, созданная исследователями из Франции и Испании, воспроизвела необычное облако над вулканом Арсия на Марсе. Чтобы объяснить его свойства, авторам пришлось включить в расчёты образование льда прямо из водяного пара, без пылинок и других частиц. Результаты опубликованы 7 октября 2026 года в жур
 Наука
3
мин
12.10.2026
После колонизации леса юго-восточной Австралии стали гуще и пожароопаснее
Исследователи Мельбурнского университета и корпорации Gunaikurnai Land and Waters Aboriginal Corporation восстановили тысячелетнюю историю растительности и пожаров в национальном парке Кроаджинголонг на юго-востоке Австралии. В статье, опубликованной 7 октября 2026 года в журнале Nature, они связыва
 Полезные материалы
11
мин
12.10.2026
Переезд, разлука и школьные трудности: как школы США поддерживают детей военных
Новый класс, незнакомые правила и одноклассники, которые давно знают друг друга. Для ребёнка из семьи военнослужащего такая перемена может повторяться несколько раз: служба связана с переездами, а развёртывание родителя означает разлуку на недели или месяцы. В школе напряжение иногда проявляется не
 Полезные материалы
11
мин
12.10.2026
Как объяснять квантовую физику метафорами и не потерять саму физику
Фотон в ранней Вселенной не летел сквозь пустоту. Он находился в плотной плазме, постоянно сталкивался с частицами, особенно с электронами, и потому не мог свободно распространяться. С этой физической последовательности Чанда Прескод-Вайнстайн начинает опубликованный фрагмент книги The Edge of Space
 Полезные материалы
8
мин
12.10.2026
Как обсуждать прощение со школьниками без готового ответа
Учитель читает классу фразу: «Лучше простить, чем искать мести». Одни школьники переходят в часть комнаты «да», другие в «нет», третьи выбирают «не уверен». На этом занятие не заканчивается и к единому ответу не ведёт. Важнее выяснить, какие основания стоят за разными позициями. Такой формат описыв