


Содержание статьи
Наука
02.11.2026
02.11.2026
7
мин
Когда в мышце падает синтез кардиолипина, липида внутренней мембраны митохондрий, меняется состав волокон: гликолитических типа IIb становится меньше, окислительных IIa и IIx больше, а сама мышца теряет массу. Это показала группа Центра фундаментальных метаболических исследований имени Ново Нордиск Копенгагенского университета и Центра сигнализации адипоцитов Университета Южной Дании. Статья вышла в Nature Aging 29 сентября 2026 года и вошла в октябрьский номер, пресс-релиз Копенгагенского университета опубликован 28 октября. Опыты со снижением и восстановлением кардиолипина, а также испытание антиоксиданта проводили на мышах и на выращенных в лаборатории мышечных клетках.
Кардиолипин почти целиком сидит во внутренней мембране митохондрий и поддерживает её складки, кристы, без которых не идёт клеточное дыхание. Синтезирует его фермент кардиолипинсинтаза 1, её кодирует ген CRLS1. У мышей с возрастом падали и уровень кардиолипина, и экспрессия CRLS1, причём в обеих изученных мышцах: медленной окислительной камбаловидной и быстрой гликолитической, длинном разгибателе пальцев. Похожая картина нашлась в человеческих образцах: у участников 53–69 лет общего кардиолипина было меньше, чем у людей 22–35 лет.
Человеческие пробы взяли из более раннего исследования, где участвовали только мужчины, проходившие курс очень интенсивных велосипедных тренировок. Для нового анализа использовали образцы, собранные до нагрузки. Это поперечное сравнение: оно показывает, что у пожилых участников кардиолипина меньше, но не доказывает, что именно потеря липида вызывает старение мышц у людей.
Что изменилось у мышей
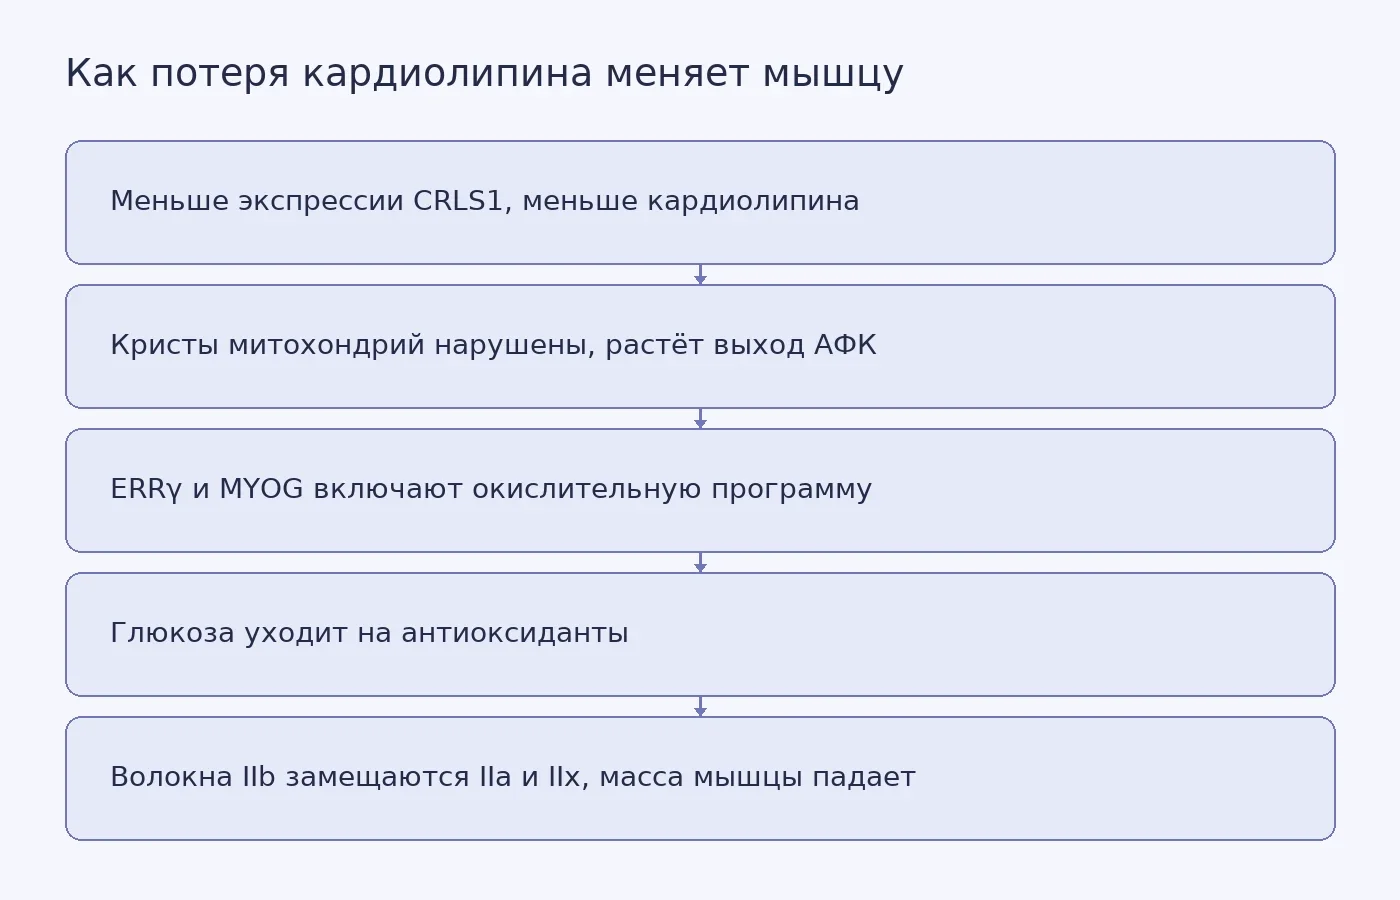
Причинную связь проверяли на двух линиях мышей, у которых ген Crls1 отключили в скелетных мышцах. В одной линии это происходило с раннего возраста, в другой делецию запускали тамоксифеном. У молодых мышей снижение кардиолипина вызвало несколько признаков, характерных для старения. Волокон типа IIb стало меньше, волокон IIa и IIx больше. Кристы митохондрий потеряли нормальную структуру, дыхательная способность с поправкой на содержание митохондрий упала, мышцы уменьшились. Число волокон не изменилось: ткань теряла объём, а не клетки.
Сигнал от митохондрий к ядру шёл через ядерный рецептор ERRγ, родственника рецепторов эстрогена. В быстрой мышце его уровень повышался, а следом росла активность MYOG, гена миогенина, связанного с медленной программой работы волокон. Когда в выращенных в лаборатории мышечных клетках подавляли ERRγ, переход к окислительным маркерам прекращался.
Исследователи выяснили и то, откуда мышца берёт ресурсы для перестройки. Мыши с дефицитом кардиолипина захватывали из крови заметно больше глюкозы, но не сжигали весь этот сахар ради энергии. Опыт с меченой глюкозой показал, что часть её уходила в другие пути обмена: пентозофосфатный, обмен серина и фолатный цикл. Из промежуточных продуктов этих реакций клетка делает собственные антиоксиданты. Одновременно в мышцах росла выработка активных форм кислорода (АФК) и активность почти всех звеньев антиоксидантной защиты.
При повреждении митохондрий АФК работают сигналом, который запускает перестройку волокон, и мышца расплачивается силой. Представим цех, где изношенное оборудование заставляет отправлять часть сырья на защиту от перегрева: работа идёт, но выпуск продукции падает. Сравнение неполное. В мышце АФК не только повреждают клетки, но и передают сигнал, а глюкоза нужна и для защиты, и для работы самого волокна.
Почему антиоксидант ухудшил дело
Роль АФК проверили с помощью антиоксиданта N-ацетилцистеина (NAC). Мыши с дефицитом кардиолипина восемь недель получали его с питьевой водой, 10 мг на миллилитр. Свободных радикалов стало меньше, но мышцы захватывали меньше глюкозы, причём и быстрая, и медленная. Снизился и саркопенический индекс, отношение массы мышцы к массе тела; в этих опытах меньшее значение означало более выраженную потерю мышц. В культуре клеток NAC тоже ослаблял появление маркера окислительных волокон, тяжёлой цепи миозина I (MHCI).
«Смена типа волокон означает не отказ мышцы, а обмен силы на защиту. Поэтому вмешательство может дать обратный эффект: когда мы давали мышам антиоксиданты, чтобы убрать активные формы кислорода, их мышцы справлялись хуже, а не лучше», говорит Фабиан Фингер, первый автор и один из авторов, отвечающих за переписку, ассистент-профессор Копенгагенского университета.
По объяснению авторов, АФК служат сигналом тревоги и помогают направить глюкозу в защитные пути обмена. Если сигнал подавить, мышцам может не хватить глюкозы для защиты и поддержания обмена, и последствия потери кардиолипина усилятся. Сами авторы оговаривают, что высокие концентрации NAC способны напрямую мешать передаче инсулинового сигнала, поэтому роль АФК в усилении захвата глюкозы выяснена не до конца. Всё это получено на мышах и клеточных культурах, а не в испытаниях антиоксидантных добавок на людях.
В обратном опыте кардиолипин взрослым мышам частично вернули. Когда животным с индуцируемой делецией перестали давать тамоксифен, экспрессия Crls1 частично восстановилась, а уровень кардиолипина вырос с 27% до 67% от контрольного. Вес животных и масса мышц начали возвращаться, ранняя гибель, которую авторы связывают с нарушением работы диафрагмы, не наступала. Даст ли такой эффект восстановление кардиолипина у старых мышей без генетической модификации, пока неизвестно.
Что осталось за пределами результата
У людей связь низкого кардиолипина с возрастом увидели в одной небольшой выборке мужчин и в одном временном срезе, такие данные не показывают, что потеря липида вызывает снижение силы. Причинную роль кардиолипина и возможность обратить изменения проверяли на мышах и клетках. Как именно потеря липида передаёт сигнал рецептору ERRγ, авторы не выяснили. У направления есть медицинский контекст: препарат эламипретид, стабилизирующий кардиолипин, получил ускоренное одобрение Управления по контролю качества пищевых продуктов и лекарственных средств США для лечения синдрома Барта, редкого наследственного заболевания. Помогает ли он при обычной возрастной потере мышц, неизвестно.
Разбирать такую работу, как и готовить научную статью, удобнее с одного вопроса: что измеряли и на ком. Здесь наблюдение на людях отделено от экспериментов на животных, и копенгагенский результат добавляет к картине старения мышц конкретный механизм, в котором потеря мембранного липида запускает перестройку волокон и обмена веществ.
Похожие статьи
 Наука
4
мин
03.10.2026
Каталог митохондрий у разных ветвей жизни выявил необычные функции органеллы
Консорциум из семи лабораторий под руководством учёных Broad Institute of MIT and Harvard собрал митохондриальные протеомы одного растения и пяти одноклеточных паразитов. Результаты опубликованы 1 октября 2026 года в девяти статьях и комментарии в Cell и связанных журналах; данные открыто выложены н
 Наука
3
мин
17.10.2026
Как облачные тени меняют химию в области рождения звёзд
Международная группа под руководством Брэндта Гейчеса из Университета Дуйсбург-Эссен создала трёхмерную модель области звездообразования, похожей на бар Ориона. Она показывает, как плотные участки газа затеняют пространство вокруг себя и меняют там химические реакции. О работе, опубликованной в журн
 Наука
2
мин
29.10.2026
Четыре аминокислоты GAME8 меняют химическую защиту томата от вредителя
Международная группа исследователей связала четыре аминокислоты фермента GAME8 с формой защитных веществ в томатах. В статье, опубликованной 7 августа 2026 года в журнале Nature Communications, авторы показали, что замены этих аминокислот меняют соотношение двух вариантов гликоалкалоида. Один из них
 Наука
5
мин
02.10.2026
Болезнь Альцгеймера и нормальное старение по-разному меняют связи мозга
Нормальное старение и накопление патологии болезни Альцгеймера связаны с разными крупномасштабными изменениями в работе мозга. Исследователи из Лундского университета обнаружили, что эти процессы перестраивают функциональные связи не как слабая и сильная версии одного явления, а вдоль почти независи
 Наука
2
мин
13.10.2026
Атипичные B-клетки меняют функции по мере развития после малярии
Исследователи Каролинского института и их коллеги описали, как меняются атипичные B-клетки у людей после малярии. В исследовании, опубликованном 11 октября 2026 года в журнале The EMBO Journal, клетки разделили на ранние, промежуточные и поздние состояния. По мере развития у них постепенно меняются
 Наука
3
мин
13.10.2026
Как клоны рака поджелудочной железы меняются и уходят от терапии
Исследователи NYU Langone Health проанализировали 443 451 клетку из 62 опухолей 56 пациентов с протоковой аденокарциномой поджелудочной железы. Опубликованная онлайн 13 октября в журнале Nature Genetics работа показала, что в одной опухоли могут сосуществовать разные клоны клеток: одни приобретают у
Последние новости и статьи
 Наука
4
мин
02.11.2026
Двухлетнее испытание низкоуглеводной диеты показало, почему одного LDL недостаточно для оценки риска
В рандомизированном исследовании CARBFUNC участвовали 193 взрослых с ожирением из района Бергена на западе Норвегии. В течение двух лет они придерживались одного из трёх рационов. У тех, кто ел мало углеводов и много насыщенных жиров, уровень LDL-холестерина вырос на 5–10%, но аполипопротеин B, или
 Наука
4
мин
02.11.2026
Обсерватория Рубин нашла кандидата в карликовые планеты 2026 ED138
27 октября 2026 года Мэтью Холман, старший астрофизик Гарвард-Смитсоновского центра астрофизики, и Марио Юрич, профессор астрономии Вашингтонского университета и руководитель группы Солнечной системы в проекте Рубин, представили на пресс-конференции объект 2026 ED138, кандидата в карликовые планеты.
 Наука
4
мин
02.11.2026
Псилоцибин улучшал связи нейронов у мышей отдельно от «трипа»
Псилоцибин, действующее вещество «волшебных грибов», ускоряет рост связей между нейронами. Группа из Калифорнийского университета в Санта-Крузе выяснила, что у этого эффекта есть собственный «канал», отдельный от галлюцинаций. Работа вышла 15 октября 2026 года в журнале Nature Neuroscience. Авторы п
 Полезные материалы
13
мин
02.11.2026
Как проверить работоспособность асинхронного Г-триггера на КМОП-транзисторах
Представьте себе инженера, который собирает схему, где два сигнала должны прийти к согласию: выход меняется, только когда оба входа оказались в одном значении. Пока один вход держит ноль, а второй уже поднялся в единицу, выход обязан спокойно сохранять прежнее состояние. На бумаге всё сводится к одн
 Полезные материалы
9
мин
02.11.2026
Гимарайнш и коридор потребления: где кончаются данные и начинается выбор
В Гимарайнше с 2018 года количество отходов на человека уменьшилось на 18%. Это не значит, что город уже живёт в пределах планеты: в репортаже New Scientist говорится, что жители по-прежнему часто выбирают автомобиль, а оценка экологического следа указывает на потребление ресурсов примерно в 2,3 раз
 Дипломы
12
мин
02.11.2026
Старый якорь доверия в пересозданном контейнере: почему после смены корневого KSK резолвер отвечает SERVFAIL
Резолвер, который не может ответить на google.com, обычно означает сбой сети или провайдера. В прогонах, описанных 31 октября, причина была другой. Контейнер с BIND 9.16.50 из Debian 11, запущенный с пустым каталогом состояния, вернул SERVFAIL на подписанный iana.org, на dnssec-failed.org, где SERVF